Abbildungsvorlage · Arbeitsablauf · 4:3
Workflow der differenziellen Expression für Bulk-RNA-seq
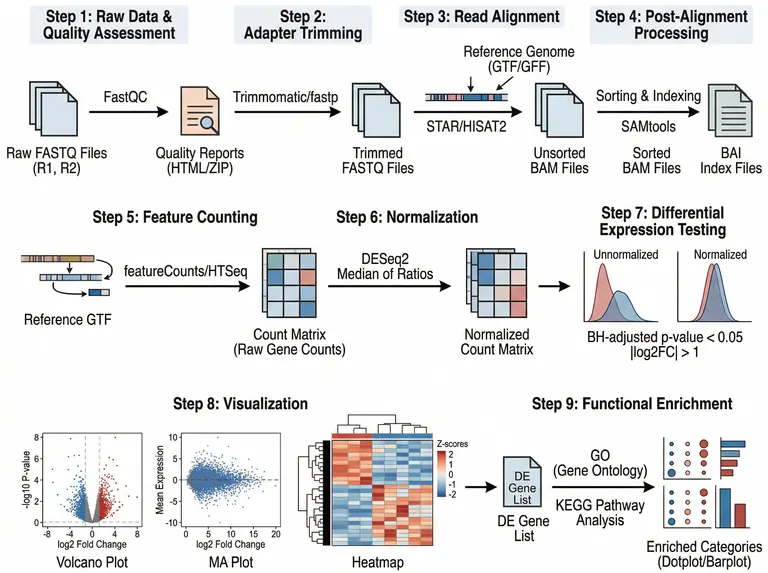
Eine dreizeilige Abbildung, die Bulk-RNA-seq-Daten von rohen Paired-End-Reads bis zu einer Liste differenziell exprimierter Gene und einer Pathway-Analyse führt – passend für ein Methodenpanel in der Transkriptomik, einen Verteidigungsvortrag oder ein Handout im Bioinformatikkurs.
Prompt
Create a scientific figure about: Bulk RNA-seq differential expression workflow with QC, alignment, quantification, DE testing, and enrichment. Visual style: Clean Vector. Requirements: publication-ready scientific quality, clear labels and directional arrows where appropriate, avoid cartoon or stock-photo look, composition optimized for research papers and academic slides.
Was diese Vorlage ist
Die Abbildung legt die übliche Bulk-RNA-seq-Kette in neun Schritten an. Rohe Reads werden qualitätsgeprüft und von Adaptern befreit, gegen ein Referenzgenom aligniert, sortiert und indiziert und anschließend anhand einer Genannotation gezählt, sodass eine rohe Count-Matrix entsteht. Die Zählwerte werden auf die Library-Größe normalisiert, auf differenzielle Expression getestet und als Volcano-, MA- und Heatmap-Darstellung gezeigt, bevor die Genliste in eine Enrichment-Analyse mit GO und KEGG geht. Danach sollte klar sein, welcher Schritt welche Datei erzeugt und an welcher Stelle die Statistik einsetzt.
Zu beschriftende Elemente
Qualitätsprüfung der Reads
Links die Paired-End-Dateien mit einem Qualitätsbericht daneben, so beschriftet, dass klar ist, dass beide Mates geprüft werden.
Adapter-Trimming
Am Pfeil vermerken, was entfernt wird, und getrimmte Dateien anders tönen als rohe, damit die Veränderung sichtbar ist.
Alignment
Das Referenzgenom als Sequenzdatei zeichnen und der Annotation eine eigene Beschriftung geben, statt beides zu vermengen.
Zählung pro Gen
Die Zählung sowohl mit den alignierten Reads als auch mit der Annotation verbinden und das Ergebnis als rohe Count-Matrix benennen.
Normalisierung
Die Normalisierungsmethode nennen und für die Matrizen davor und danach dieselbe Farbskala verwenden, damit sie direkt vergleichbar sind.
Test auf differenzielle Expression
Dieses Panel sollte den Test und die Schwelle für multiples Testen zeigen, keine Dichtekurven normalisierter Zählwerte.
Ergebnisplots
Ein Volcano-Plot trägt die logarithmierte Fold Change auf x; ein MA-Plot die mittlere Expression auf x und die Fold Change auf y.
Funktionelles Enrichment
Die DE-Genliste in einen GO- und einen KEGG-Zweig schicken und die angereicherten Kategorien als Punkt- oder Balkendiagramm zeigen.
Wofür sie verwendet wird
- Mechanismusabbildung im Paper
- Folien zur Verteidigung
- Vorlesungsunterlagen
- Wissenschaftliches Poster
Worauf Gutachter achten
MA-Achsen vertauscht
Der MA-Plot des Beispiels setzt die mittlere Expression auf die senkrechte und die logarithmierte Fold Change auf die waagerechte Achse – umgekehrt zur M-gegen-A-Konvention, die Gutachter erwarten. Tauschen Sie die Achsenbeschriftungen vor der Verwendung.
Der siebte Schritt zeigt das Falsche
Das Panel zur differenziellen Expression zeigt Dichtekurven mit und ohne Normalisierung statt eines Tests. Ersetzen Sie es durch Signifikanzschwelle, Korrekturverfahren und die Zahl hoch- und herunterregulierter Gene.
Annotation ist nicht das Genom
Das Beispiel bezeichnet die GTF-Datei als Referenzgenom, doch eine GTF enthält die Genannotation. Das Alignment braucht die Genomsequenz, die Zählung die Annotation; beide Eingaben gehören auf getrennte Beschriftungen.
Replikate und Batches
Gutachter fragen, wie viele biologische Replikate jede Gruppe hat und ob der Batch modelliert wurde. Ist Ihre Abbildung eine einzige gerade Pipeline, ergänzen Sie neben der Count-Matrix eine kurze Notiz zum Versuchsdesign mit Gruppen, Replikaten und einem etwaigen Batch-Term.
So verwenden Sie die Vorlage in Yila
- 1Abbildung auswählen
- 2Forschungsgegenstand und zu betonende Schritte beschreiben
- 3Im Chat weiter verfeinern und dann als PNG herunterladen
Tipps
Empfehlenswert
- Nennen Sie im Prompt Ihren tatsächlichen Quantifizierungsweg, etwa Pseudoalignment auf Transkriptebene, damit sich die Zwischendateien in der Abbildung entsprechend ändern.
- Für einen halbspaltigen Platz lassen Sie die drei Zeilen auf zwei zusammenlegen und kleine Schritte wie Sortieren und Indizieren weglassen.
- Soll die Statistik im Vordergrund stehen, lassen Sie das Testpanel vergrößern und Modell, Korrekturverfahren und verwendete Schwelle eintragen.
Besser vermeiden
- Behalten Sie nicht die im Beispiel gedruckten Werkzeugnamen und Schwellen; ersetzen Sie sie durch die Software und Grenzwerte aus Ihrem Methodenteil.
- Lassen Sie Volcano-Plot und Heatmap des Beispiels nicht als Ihre Ergebnisse durchgehen; ersetzen Sie sie durch echte Plots oder kennzeichnen Sie sie klar als schematisch.
- Lassen Sie keine Pfeile vom Sortieren zurück zum Alignment laufen; jeder Pfeil sollte von den Rohdaten nach vorn bis zum Enrichment zeigen.
Häufige Fragen
Kann die Abbildung direkt in mein Paper?
Sie eignet sich als Ausgangspunkt für ein Methodenschema. Es ist ein KI-generiertes PNG; das Beispiel hat vertauschte Achsen im MA-Plot und ein Testpanel, das stattdessen Verteilungen zeigt. Prüfen Sie jeden Schritt gegen Ihre Pipeline und verfeinern Sie im Chat, bis die Abbildung den Anforderungen der Zeitschrift genügt.
Kann ich Schritte oder Werkzeugnamen ändern?
Nicht Element für Element, aber im Chat mit Yila: Trimming streichen, das Alignment auf Pseudoalignment umstellen, eine Batch-Korrektur ergänzen oder den KEGG-Zweig entfernen und dann eine neue Version mit diesen Änderungen anfordern.
Welches Format bekomme ich?
Ein KI-generiertes PNG, bereit für Paper, Handout oder Folie. Es ist keine Vektorgrafik, und die kleinen Beschriftungen in Volcano-Plot, MA-Plot und Heatmap können beim Verkleinern verschwimmen; sehen Sie sich das Bild vor der Einreichung in der endgültigen Spaltenbreite an.
Was kostet das?
Seite und Beispiel anzusehen kostet nichts. Das Erzeugen in Yila verbraucht Credits; jedes neue Konto erhält 2.500 Credits, genug, um die Pipeline über mehrere Bearbeitungsrunden an Ihren Aligner, Ihre Zählmethode und Ihre Enrichment-Datenbanken anzupassen.
Ich arbeite mit Einzelzelldaten. Passt das?
Die Abbildung ist für Bulk-RNA-seq gebaut, bei der der Test Zählwerte auf Probenebene voraussetzt. Einzelzellanalysen ergänzen Barcode-Demultiplexing, Clustering und Zelltyp-Annotation; beschreiben Sie also eine Einzelzell-Pipeline im Prompt und lassen Sie die Schritte neu anordnen.
Kann die Plotzeile meine echten Ergebnisse zeigen?
Sie können den Stil von Volcano-Plot, MA-Plot und Heatmap genauer beschreiben, doch die Punkte in einer erzeugten Abbildung sind illustrativ und tragen keine Daten. Stellen Sie Ihre echten Plots in den Ergebnisteil und behalten Sie diese Zeile als beschriftete Platzhalter im Workflow.